













医疗级液态硅胶包胶需要哪些认证?一文看懂准入要求


导读:医疗级液态硅胶包胶的准入门槛不在成型工艺,而在材料合规性与生产体系。本文梳理 USP Class VI、ISO 10993、FDA、LFGB、RoHS/REACH 等核心认证要求,以及洁净车间、批次追溯、验证文件等生产端配套条件。
生物相容性是底线
医疗器械用硅胶首先要通过生物相容性评价,核心标准是 ISO 10993 系列与 USP Class VI。ISO 10993 按接触类型(表面接触、外部接入、植入)与接触时长(≤24h、24h–30d、>30d)分级,对应不同的测试项目组合。
常规项目包括细胞毒性、致敏性、刺激/皮内反应;植入类还需增加全身毒性、遗传毒性、血液相容性等。USP Class VI 是美國藥典的塑料/弹性体分级,包含全身注射、皮内注射、植入三项测试。
材料合规清单
除生物相容性外,按目标市场还需满足:美国市场 FDA 21 CFR 177.2600(食品接触橡胶);欧盟市场 EU 10/2011 与 LFGB(食品接触)、RoHS 与 REACH(化学物质限制);医用领域还需关注是否含动物源成分、是否含乳胶蛋白。
此外,铂金硫化体系是医疗级硅胶的主流选择,相比过氧化物硫化,其副产物更少、无需二次硫化去残留,更容易通过析出物测试。
生产环境要求
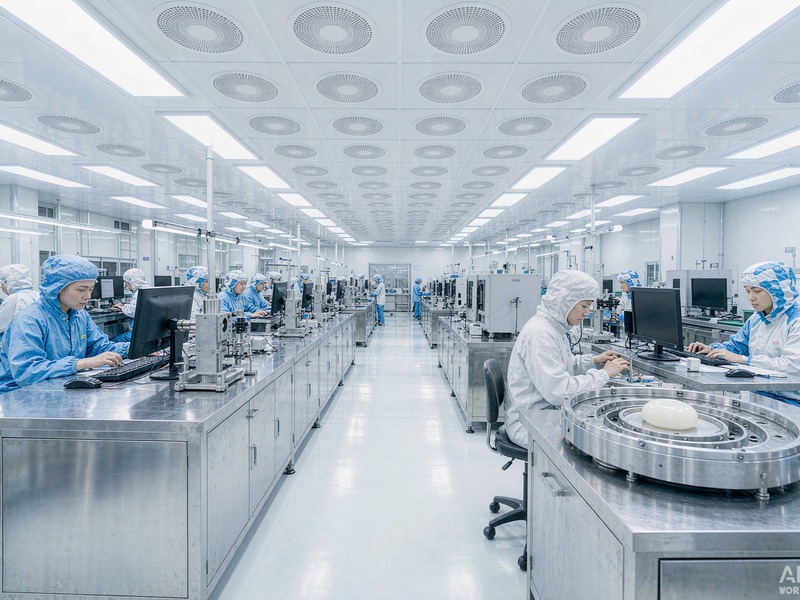
医疗级产品的生产环境通常要求洁净车间,常见等级为 ISO Class 7(万级)或 ISO Class 8(十万级),植入类与无菌产品要求更高。洁净车间需配套风淋、压差控制、尘埃粒子与微生物定期监测。
中山市元亨精密科技有限公司建有符合医疗客户审厂要求的洁净生产区域,配套独立的物料通道与人员动线,可承接医疗级液态硅胶包胶的量产订单。
批次追溯体系
医疗器械行业对追溯的要求极高:从胶料批号、基材批号、生产机台、工艺参数、操作人员到检验记录,需形成完整的正向与反向追溯链,通常要求记录保存 5–10 年。
配套的还有变更管理:任何材料、模具、工艺参数的变更都需提前通知客户并完成再验证,这与其他行业的做法有本质区别。
验证文件包
量产前的常规验证包括 IQ(安装确认)、OQ(运行确认)、PQ(性能确认)三段式验证,以及过程能力分析(CPK)。部分客户还要求提供 FMEA、控制计划、MSA(测量系统分析)。
中山市元亨精密科技有限公司可配合客户完成量产验证文件的编制与现场审核,缩短项目导入周期。
Q:USP Class VI 和 ISO 10993 必须都做吗?
A:两者评价体系不同。USP Class VI 是美国药典的通用分级,ISO 10993 是按接触类型分级的国际标准。出口美国通常要求 USP Class VI,欧盟与国内注册体系更看重 ISO 10993,实际以目标市场的注册要求为准。
Q:认证是做在胶料上还是产品上?
A:生物相容性测试通常针对成品(含实际生产工艺),因为成型过程可能影响析出物。仅提供胶料级证书在严格审核中可能不被接受。
Q:医疗级产品交期为什么更长?
A:主要增加在材料采购周期、洁净车间排产、检验项目与验证文件上。常规医疗项目的首件周期比工业件长约 30%–50%。


三步获取您的液态硅胶包胶专属方案
了解详情

